|
|
Dr. Wiechert Gesundheitsnewsletter vom 20.09.2026
|
|
|
|
|
|
|
|
|
Praxis für individuelle Diagnostik und Therapie
In meiner Info-Videothek können Sie sich zu verschiedenen
Themen informieren, stöbern Sie ruhig weiter, denn
Sie wissen ja, dass die Quellen meines Wissens stets
benannt werden!
|
|
|
|
|
|
|
| Die Themen:
Meine Praxis kann diese Anfragen und Bearbeitungen nicht leisten, aber Interessenverbände können das organisieren.
|
|
|
|
|
|
|
| |
|
|
Ich habe DrBines Newsletter mit der KI gesichtet und ein paar Fragen gestellt, insbesondere dazu, ob
- es denn nun zur Klärung der Bedeutung des Nachweises der SV40-DNA und deren möglicher Folgen eine systematische Untersuchung der Tumorproben gibt – Antwort = ? Sie dürfen raten
und
- welche Institutionen das machen könnten und wie man da vorgehen sollte.
|
|
|
|
|
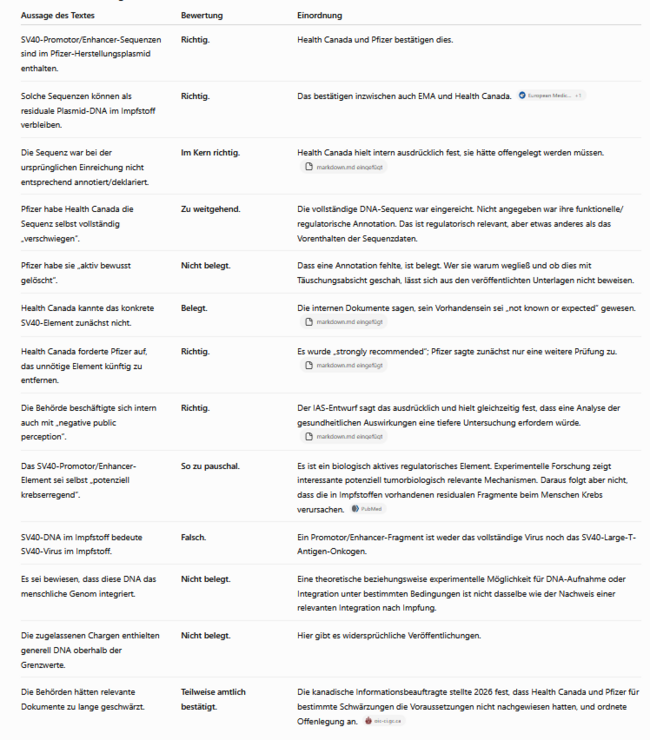
| Gesamtbewertung
Der Text hat einen substanziellen, inzwischen amtlich dokumentierten Kern, vermischt diesen aber mit polemischen Zuspitzungen und wissenschaftlich beziehungsweise rechtlich weitergehenden Schlussfolgerungen, die durch die Akten nicht gedeckt sind.
Besonders wichtig ist die Unterscheidung zwischen drei Aussagen:
- Pfizer hat die vollständige DNA-Sequenz des Herstellungsplasmids eingereicht.
- Der darin vorhandene SV40-Promotor/Enhancer war in den eingereichten Plasmidkarten beziehungsweise Tabellen der funktionellen Elemente nicht entsprechend ausgewiesen.
- Daraus folgt nicht automatisch, dass Pfizer die Sequenz im Sinne eines nachgewiesenen Betrugs „heimlich versteckt“ hat oder dass diese Sequenz bei Geimpften Krebs, Genomintegration oder andere Gesundheitsschäden verursacht hat.
Health Canada bestätigte später ausdrücklich, dass die vollständige Plasmidsequenz bei der ursprünglichen Einreichung vorlag. Gleichzeitig zeigen die nun freigegebenen internen Unterlagen, dass die Behörde die fehlende Deklaration des SV40-Regulationselements beanstandete und festhielt, dass diese regulatorischen Elemente „zumindest von Anfang an hätten offengelegt werden müssen“. Die parlamentarische Antwort der kanadischen Regierung bestätigt wiederum sowohl die Einreichung der vollständigen DNA-Sequenz als auch das Vorhandensein des SV40-Promotor/Enhancer-Fragments im Endprodukt.
Damit ist eine einfache Darstellung „alles erfunden“ ebenso wenig haltbar wie die gegenteilige Aussage „damit ist bewiesen, dass der Impfstoff krebserregend und die Zulassung rechtswidrig war“. |
|
|
|
|
|
|
| Ein besonders stark formulierter Satz des Artikels lautet, Pfizer und/oder Health Canada hätten „alles daran gesetzt“, bestimmte Aussagen geheim zu halten. Belegt ist etwas enger Gefasstes: Pfizer widersprach der Freigabe bestimmter Informationen, Health Canada hatte Teile geschwärzt, und die kanadische Informationsbeauftragte entschied später, dass für einen Teil dieser Schwärzungen die gesetzlichen Voraussetzungen fehlten. Sie stellte ausdrücklich fest, dass bloße Sorge davor, die Öffentlichkeit könnte Informationen missverstehen, kein ausreichender Grund für Geheimhaltung ist. Das ist für die Transparenzfrage durchaus bemerkenswert, beweist aber kein Motiv, ein bekanntes Gesundheitsrisiko zu verheimlichen. |
|
|
|
|
1. Was bedeutet das für Geimpfte?
Hier sollte man zwei Fragen strikt auseinanderhalten: „Gab es einen regulatorisch relevanten Informationsmangel?“ und „Ist dadurch ein Gesundheitsschaden bei Geimpften nachgewiesen?“
Die Antwort auf die erste Frage ist deutlich näher an ja als an nein: Health Canada selbst kam zu dem Ergebnis, dass das regulatorische Element zumindest hätte offengelegt beziehungsweise korrekt annotiert werden müssen. Die Behörde verlangte außerdem zusätzliche Angaben zur Fragmentgrößenverteilung und zur verbliebenen zirkulären Plasmid-DNA.
Für die zweite Frage gibt es derzeit jedoch keinen Nachweis, dass residuale SV40-Promotor/Enhancer-Fragmente bei Geimpften Krebs oder eine klinisch relevante Genomintegration verursachen. Die EMA erklärt mit Stand 2026 ausdrücklich, ihr lägen keine Hinweise auf Nebenwirkungen durch residuale Plasmid-DNA vor. Sie hat aber auch nicht geforscht, siehe unten!
Das heißt nicht, dass jede theoretische Frage wissenschaftlich endgültig beantwortet wäre. Eine peer-reviewte Studie von 2024 zeigt beispielsweise, dass der SV40-Enhancer in experimentellen Systemen eine ausgeprägte Fähigkeit besitzt, somatische Hypermutation auf benachbarte SV40-Large-T-Antigen-Sequenzen zu lenken. DOI: 10.1016/j.tvr.2024.200293 Das ist biologisch interessant und rechtfertigt wissenschaftliche Aufmerksamkeit. Die Versuchsanordnung bildet jedoch nicht die Situation eines kurzen residualen DNA-Fragments nach einer Comirnaty-Impfung ab.
Auch die Mengenfrage ist differenziert. Eine 2025 veröffentlichte Arbeit von Speicher, Rose und McKernan fand je nach Messverfahren teilweise Werte oberhalb des 10-ng-Grenzwerts und in einzelnen Pfizer-Proben entsprechend hohe Werte für ein SV40-Ziel.
DOI: 10.1080/08916934.2025.2551517
Eine andere, Ende 2025 publizierte Untersuchung analysierte 15 Chargen mit vier unabhängigen Verfahren – qPCR, Fluorometrie, Kapillarelektrophorese und Sequenzierung – und fand sämtliche Werte unterhalb der regulatorischen Grenze; die mediane Fragmentlänge lag bei Comirnaty bei etwa 154 Basenpaaren. Die Autoren zeigten zudem, wie RNA bei bestimmten fluorometrischen Methoden zu erheblichen Überschätzungen führen kann. doi.org/10.1038/s41541-025-01304-9
Für einen einzelnen Geimpften ergibt sich aus den neuen Akten deshalb derzeit keine medizinische Indikation zu Krebs-Screenings, Genomanalysen oder sonstigen Sonderuntersuchungen allein aufgrund einer Comirnaty-Impfung.
Bei konkreten länger anhaltenden Beschwerden nach einer Impfung ist die Situation anders: Diese gehören individuell medizinisch abgeklärt und gegebenenfalls als Verdacht auf eine über das übliche Ausmaß einer Impfreaktion hinausgehende gesundheitliche Schädigung gemeldet. In Deutschland besteht dafür eine gesetzliche Meldepflicht nach § 6 IfSG. |
|
|
|
|
2. Bedeutung für den Zulassungsprozess
Hier halte ich den Vorgang für wesentlich bedeutsamer als für eine unmittelbar nachgewiesene Gesundheitsgefahr.
Bei einem biologischen Arzneimittel muss die Behörde wissen:
- welches Ausgangsmaterial verwendet wird,
- welche funktionellen Sequenzen darin enthalten sind,
- welche Verunreinigungen verbleiben können,
- in welcher Menge und Größe sie vorkommen,
- und ob daraus biologische Risiken entstehen können.
Genau deshalb ist die fehlende Annotation regulatorisch nicht banal.
Health Canada formulierte intern unmissverständlich, das Plasmid solle keine unnötigen regulatorischen DNA-Elemente enthalten und diese hätten zumindest ursprünglich offengelegt werden müssen.
Andererseits ist ebenfalls relevant, dass die vollständige DNA-Sequenz verfügbar war. Das spricht gegen die stärkste Version der These, der Regulierungsbehörde sei die eigentliche molekulare Zusammensetzung vollständig vorenthalten worden. Es zeigt vielmehr ein Problem an der Schnittstelle zwischen Rohdaten, Annotation und regulatorischer Bewertung: Die Information war im Sequenzdatensatz vorhanden, wurde aber offenbar nicht als relevantes regulatorisches Element kenntlich gemacht und von Health Canada zunächst auch nicht erkannt.
Für Europa ist zudem wichtig: Nach Art. 17 der Verordnung (EG) Nr. 726/2004 ist der Antragsteller beziehungsweise Zulassungsinhaber für die Richtigkeit der eingereichten Unterlagen und Daten verantwortlich. Nach Art. 16 müssen neue Informationen, die eine Änderung der Zulassungsunterlagen oder eine Neubewertung beeinflussen könnten, unverzüglich mitgeteilt werden.
Ein materiell unvollständiges oder unrichtiges Zulassungsdossier kann daher regulatorische Sanktionen nach sich ziehen; die EU-Verordnung 658/2007 sieht ausdrücklich Sanktionen unter anderem bei Verstößen gegen die Pflicht zu vollständigen und korrekten wesentlichen Angaben vor.
Aber:
Aus der fehlenden SV40-Annotation folgt nicht automatisch die Nichtigkeit oder Rückwirkungslosigkeit der ursprünglichen Zulassung.
Dafür müsste rechtlich und wissenschaftlich festgestellt werden, dass der Mangel für die Zulassungsentscheidung materiell war beziehungsweise dass bei vollständiger Kenntnis die Qualitäts-, Sicherheits- oder Nutzen-Risiko-Bewertung anders hätte ausfallen müssen. Eine solche Feststellung ist bislang weder durch Health Canada noch durch EMA erfolgt.
Die EMA hält die Zulassung weiterhin aufrecht und vertritt 2026 nach Auswertung der verfügbaren Daten weiterhin die Auffassung, dass die residuale DNA innerhalb der genehmigten Spezifikationen liegt. |
|
|
|
|
3. Ein wichtiger Punkt, an dem der Artikel logisch zu stark argumentiert
Der Beitrag schreibt sinngemäß:
Wenn das Element „keine Funktion“ habe, warum müsse es dann entfernt werden?
Das ist kein zwingender Widerspruch.
Ein Bestandteil kann für den vorgesehenen Herstellungsprozess unnötig und im Endprodukt unerwünscht sein, ohne dass dadurch bereits ein Gesundheitsrisiko bewiesen wäre. Gute Herstellungspraxis folgt gerade dem Grundsatz, vermeidbare Fremd- oder Restbestandteile möglichst zu minimieren.
Die Empfehlung Health Canadas, unnötige DNA-Elemente zu entfernen, kann also gleichzeitig mit der Einschätzung vereinbar sein, dass die vorhandene Menge kein nachgewiesenes Gesundheitsrisiko darstellt.
Problematischer ist vielmehr die Sprache: „für die mRNA-Produktion nicht relevant“, „im Endprodukt ohne funktionelle Rolle“ und „biologisch grundsätzlich nicht funktionsfähig“ sind nicht identische Aussagen.
Ein SV40-Promotor/Enhancer ist definitionsgemäß ein regulatorisch aktives DNA-Element unter geeigneten biologischen Bedingungen. Ob kurze, geringe Mengen solcher Fragmente nach Impfung tatsächlich in relevante Zellkerne gelangen, dort lange genug bestehen und dort eine biologisch relevante Funktion entfalten, ist eine ganz andere Frage. Genau diese Differenz hätte in öffentlicher Kommunikation sauberer erläutert werden können.
|
|
|
|
|
4. Bedeutung für das Verhältnis zwischen Bürger und Behörde
Hier sehe ich einen wesentlichen Punkt des Vorgangs, der unabhängig davon besteht, ob sich jemals ein gesundheitliches Risiko nachweisen lässt.
Vertrauen in Arzneimittelbehörden beruht nicht darauf, dass Behörden niemals irren. Es beruht darauf, dass sie
- Unsicherheit offen benennen,
- Hersteller kritisch kontrollieren,
- relevante Informationen vollständig veröffentlichen,
- eigene Fehler korrigieren und
- zwischen „kein Risiko nachgewiesen“
- und „Risiko ausgeschlossen“
unterscheiden.
In den Akten findet man intern durchaus differenzierte Diskussionen:
- fehlende Deklaration,
- zusätzliche Charakterisierung,
- Empfehlung zur Entfernung,
- „Pfizer didn’t commit“,
- Koordination mit FDA und EMA.
Nach außen dominierte dagegen die Formulierung, das Fragment sei „inactive“, habe „no functional role“ und liege unter dem Grenzwert.
Das muss nicht bedeuten, dass eine Behörde gelogen hat. Es kann bedeuten, dass interne regulatorische Unsicherheit und externe Risikokommunikation unterschiedlich granular waren.
Gerade bei einem politisch und gesellschaftlich hochsensiblen Arzneimittel kann diese Differenz aber Vertrauen beschädigen.
Besonders relevant ist deshalb die Entscheidung der kanadischen Informationsbeauftragten. Sie stellte 2026 fest, dass bestimmte Informationen zu Unrecht unter Berufung auf Geschäftsgeheimnisse beziehungsweise mögliche wirtschaftliche Schäden zurückgehalten worden waren. Bemerkenswert ist ihre ausdrückliche Position, dass die Gefahr einer möglichen Fehlinterpretation durch die Öffentlichkeit grundsätzlich kein Grund sei, Informationen zurückzuhalten.
Aus demokratischer Sicht ist das ein wichtiger Grundsatz:
Der Bürger soll nicht nur das Ergebnis „kein Sicherheitsproblem“ erfahren, sondern – soweit rechtlich möglich – auch nachvollziehen können,
- welche Fragen gestellt wurden,
- welche Unsicherheiten bestanden und
- aufgrund welcher Daten
die Behörde schließlich zu ihrem Ergebnis kam.
Das stärkt institutionelles Vertrauen mehr als eine Kommunikation, die Unsicherheiten möglichst unsichtbar macht. |
|
|
|
|
5. Mögliche rechtliche Konsequenzen für Pfizer/BioNTech
Hier muss zwischen regulatorischem Fehlverhalten, Produkthaftung und individuellen Gesundheitsschäden unterschieden werden.
Regulatorisch
Sollte eine zuständige Behörde feststellen, dass ein wesentlicher Bestandteil des Dossiers bewusst oder fahrlässig unvollständig beziehungsweise falsch dargestellt wurde, bestehen grundsätzlich Sanktionsmöglichkeiten. EU-Recht verlangt vollständige und korrekte Zulassungsunterlagen.
Die jetzt verfügbaren Dokumente reichen aber nicht aus, um rechtssicher zu behaupten:
Pfizer habe Zulassungsbetrug begangen.
Dafür fehlen insbesondere der Nachweis von
- Täuschungsabsicht,
- der konkreten rechtlichen Relevanz der fehlenden Annotation und
- eine entsprechende behördliche oder gerichtliche Feststellung.
Bei Gesundheitsschäden
In Deutschland besteht daneben die Arzneimittelhaftung nach § 84 AMG. Ein pharmazeutischer Unternehmer kann unter den dort genannten Voraussetzungen haften, wenn ein Arzneimittel erhebliche Gesundheitsschäden verursacht und etwa schädliche Wirkungen über das medizinisch vertretbare Maß hinausgehen oder die Fach-/Gebrauchsinformation nicht dem Stand der medizinischen Wissenschaft entspricht.
Aber auch hier gilt:
Das Auffinden einer zuvor nicht korrekt annotierten Sequenz begründet noch keinen Schadensersatzanspruch.
Notwendig ist ein konkreter Schaden und eine hinreichende Verbindung zwischen Arzneimittel und Schaden.
Für anerkannte Impfschäden besteht daneben die staatliche soziale Entschädigung nach § 24 SGB XIV. |
|
|
|
|
6. Konsequenzen für Behörden
Auch Behörden haften nicht automatisch, wenn sich eine regulatorische Bewertung später als unvollständig herausstellt.
Für eine Amtshaftung in Deutschland wären unter anderem eine konkrete Amtspflichtverletzung gegenüber
- dem Geschädigten,
- Rechtswidrigkeit beziehungsweise Verschulden,
- ein Schaden und dessen Kausalität erforderlich.
§ 839 BGB und Art. 34 GG sehen grundsätzlich vor, dass bei einer solchen Amtspflichtverletzung die Haftung den Staat beziehungsweise die zuständige Körperschaft treffen kann.
Eine falsche Prognose oder ein späterer Erkenntnisgewinn genügt dafür nicht.
Ein anderer Aspekt ist die Informations- und Verwaltungskontrolle. Genau dort hat die kanadische Informationsbeauftragte bereits eine konkrete Rechtsverletzung beziehungsweise unzureichend begründete Geheimhaltung festgestellt und Offenlegung angeordnet.
Das ist eine tatsächliche rechtliche Konsequenz der Akten – im Gegensatz zu den bislang hypothetischen Haftungsfragen bezüglich Gesundheitsschäden.
|
|
|
|
|
7. Bedeutung für die Politik
Bei politischen Entscheidungsträgern muss man zwischen politischer Verantwortung und persönlicher rechtlicher Haftung unterscheiden.
Die neuen Unterlagen können parlamentarisch Fragen rechtfertigen wie:
- Wie detailliert wurden Minister und Impfkommissionen informiert?
- Welche Informationen lagen zu welchem Zeitpunkt vor?
- Wurden Unsicherheiten korrekt kommuniziert?
Wurde gegenüber der Bevölkerung zwischen
- „nicht nachgewiesen“,
- „unwahrscheinlich“ und
- „ausgeschlossen“
unterschieden?
Wie wurde mit abweichenden wissenschaftlichen Einschätzungen umgegangen?
Daraus folgt aber keine automatische persönliche zivil- oder strafrechtliche Verantwortung von Ministern, Abgeordneten oder anderen politischen Akteuren. Dafür müsste jeweils eine konkrete persönliche Handlung und ein entsprechender Tatbestand nachgewiesen werden.
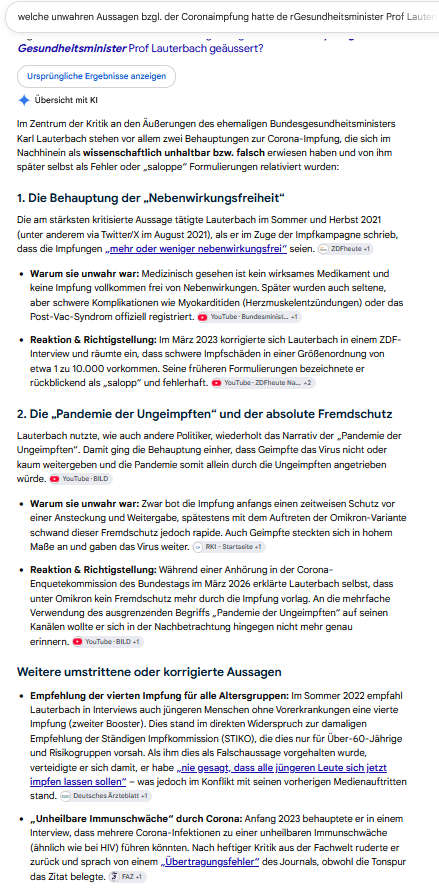
Auch die Tatsache, dass eine politische Aussage sich später als zu pauschal erweist, macht sie nicht automatisch rechtswidrig. Ob die politischen Personen in den Talk Shows das vorher abgeklärt hatten? Dazu hier einmal eine Suchmaschinenanfrage: |
|
|
|
|
|
|
8. Konsequenzen für die Ärzteschaft
Auch hier wäre eine pauschale rückwirkende Haftung nicht begründbar.
Nach § 630e BGB muss ein Arzt über die für eine Einwilligung wesentlichen Umstände und Risiken einer Behandlung aufklären.
Maßstab ist jedoch grundsätzlich der zum jeweiligen Zeitpunkt verfügbare medizinische Erkenntnisstand.
Von einem Arzt im Jahr 2021 konnte nicht verlangt werden, über interne Health-Canada-E-Mails aus 2023 beziehungsweise erst 2026 freigegebene Dokumente aufzuklären.
Anders kann die Bewertung aussehen, wenn ein Arzt über das damals bekannte Wissen hinaus kategorische Aussagen machte – etwa hypothetisch „jegliches Langzeitrisiko ist ausgeschlossen“ –, obwohl die wissenschaftliche Erkenntnislage eine solche absolute Aussage nicht hergab. Ob daraus rechtlich etwas folgt, hängt aber von der konkreten Aufklärung, dem Zeitpunkt und insbesondere einem eingetretenen Schaden ab.
Für die heutige ärztliche Praxis halte ich zwei Dinge für wichtig:
Erstens: Patienten mit möglichen Impfnebenwirkungen sollten nicht aufgrund der gesellschaftlichen Kontroverse vorschnell psychologisiert oder abgewiesen werden. Ein zeitlicher Zusammenhang beweist keine Kausalität, ist aber Anlass für eine normale differenzialdiagnostische Abklärung.
Zweitens: Bei Verdacht auf eine über das übliche Ausmaß hinausgehende gesundheitliche Schädigung besteht die Meldepflicht nach dem Infektionsschutzgesetz. |
|
|
|
|
9. Und was bedeutet das für Menschen, die als „kritische Stimmen“ geframt wurden?
Hier ist eine differenzierte Rehabilitierung einzelner Aussagen, nicht aber sämtlicher damaliger Behauptungen gerechtfertigt.
Wer beispielsweise behauptete:
„Im Pfizer-Herstellungsplasmid befindet sich eine SV40-Promotor/Enhancer-Sequenz“
lag damit richtig.
Wer sagte:
„Dieses Element war in den regulatorischen Plasmidkarten beziehungsweise der entsprechenden funktionellen Annotation nicht ausgewiesen“
hat dafür inzwischen erhebliche amtliche Unterstützung.
Wer darauf hinwies:
„Die Frage nach residualer Plasmid-DNA sollte genauer untersucht werden“
hat eine wissenschaftlich legitime Frage gestellt. Health Canada selbst forderte entsprechende zusätzliche Charakterisierungen.
Dagegen sind Aussagen wie
- „der Impfstoff enthält das krebserregende SV40-Virus“,
- „die Impfung integriert nachweislich DNA ins Genom“ oder
- „SV40-DNA verursacht nachweislich Krebs bei Geimpften“
durch diese Freigaben nicht bestätigt.
Das ist für eine historische Aufarbeitung wichtig: Personen sollten nach dem genauen Inhalt ihrer damaligen Aussagen beurteilt werden, nicht nach einem pauschalen Etikett wie „Impfgegner“, „Verschwörungstheoretiker“ oder umgekehrt „vollständig rehabilitiert“.
Sollte jemand wegen einer konkret nachweislich wahren Tatsachenbehauptung dienst-, berufs- oder verwaltungsrechtlich sanktioniert worden sein und ergeben die neuen Dokumente einen hierfür erheblichen neuen Beweis, kann eine juristische Prüfung eines Wiederaufgreifens sinnvoll sein. § 51 VwVfG sieht beispielsweise ein Wiederaufgreifen bei bestimmten neuen Beweismitteln vor; es gelten allerdings Voraussetzungen und Fristen.
Bei öffentlicher Rufschädigung ist ebenfalls entscheidend, ob jemand lediglich scharf kritisiert beziehungsweise mit einer Meinung bewertet wurde oder ob konkrete unwahre Tatsachenbehauptungen über die Person verbreitet wurden. Für Letzteres kommen je nach Einzelfall Persönlichkeitsrecht und §§ 186/187 StGB in Betracht. |
|
|
|
|
|
|
| |
| Werden denn seit der Impfung bei Krebspatienten die Krebsproben gezielt hinsichtlich der Präsenz der SV40-DNA untersucht, um diese Frage zu beantworten und im Sinne der ärztlichen Beweissicherung dem Betroffenen auch entsprechende Unterlagen zur Verfügung zu stelle und die Auswirkung dieser Verunreinigung zu quantifizieren? |
|
|
|
|
| Nein – nach dem derzeit auffindbaren Stand gibt es weder in Deutschland noch auf EU-Ebene ein routinemäßiges oder systematisches Programm, bei dem Tumorgewebe von nach COVID-19-Impfung erkrankten Krebspatienten gezielt auf Comirnaty-stämmige Plasmid-DNA beziehungsweise SV40-Promotor/Enhancer-Sequenzen untersucht wird. Ich finde auch keine entsprechende Empfehlung von EMA, PEI oder in den einschlägigen deutschen tumorgenetischen Leitlinien. Das ist für die von Ihnen gestellte Kausalitätsfrage tatsächlich eine wesentliche Datenlücke.
Die heutige Tumorpathologie untersucht Gewebe vor allem auf diagnostische, prognostische und therapierelevante Marker. Die AWMF-Leitlinie zur Tumorgenetik beschreibt umfangreiche somatische molekulargenetische Untersuchungen, aber eine Suche nach Impfstoff-Plasmidsequenzen oder nach SV40-Promotor/Enhancer-DNA gehört nicht zur Routinediagnostik.
Damit lässt sich eine wichtige Frage derzeit nur eingeschränkt beantworten
Wenn die Fragestellung lautet:
„Findet sich die aus dem Herstellungsplasmid stammende DNA überhaupt in menschlichen Geweben, persistiert sie dort, gelangt sie in Tumorzellen und ist sie eventuell in das Genom integriert?“
dann reicht es wissenschaftlich nicht aus, lediglich Impfstofffläschchen auf Rest-DNA zu untersuchen.
Genau dafür wären Human-Gewebestudien erforderlich.
Die EMA hat inzwischen vom Hersteller eine umfangreiche Charakterisierung der residualen DNA verlangt. Pfizer bestätigte dabei, dass Comirnaty-Chargen erwartungsgemäß residuale DNA mit SV40-Sequenzelementen enthalten.
Die regulatorische Argumentation lautet im Wesentlichen, dass die Mengen niedrig seien, die Fragmente überwiegend klein seien und ohne SV40-Large-T-Antigen keine autonome SV40-Replikation erfolgen könne.
Das beantwortet jedoch eine andere Frage als:
„Ist diese DNA tatsächlich in menschlichem Gewebe nach einer Impfung nachweisbar?“
und wiederum eine andere als:
„Ist sie in Tumorgewebe angereichert oder genomisch integriert?“
und noch einmal eine andere als:
„Hat sie zur Entstehung des Tumors beigetragen?“
Diese vier Ebenen dürfen nicht miteinander gleichgesetzt werden.
Was bisher an Human-Daten vorhanden ist
Interessant ist, dass inzwischen zumindest ein aktueller Fallbericht vorliegt, in dem bei einer Person mehr als drei Jahre nach einer mRNA-Impfung in einer Hautbiopsie mittels PCR/Sanger-Sequenzierung verschiedene plasmidbezogene Sequenzen einschließlich eines SV40-Enhancer-Targets beschrieben wurden. Es handelte sich jedoch nicht um Tumorgewebe, sondern um eine Hautbiopsie bei einer dermatologischen Erkrankung; außerdem ist es eine Einzelbeobachtung und damit kein Beweis für ein verbreitetes Phänomen oder für Genomintegration.
Das ist wissenschaftlich interessant, aber für die Krebsfrage völlig unzureichend.
Ich habe bei der aktuellen Suche keine größere systematische Studie gefunden, die beispielsweise
- Tumorgewebe von 500 oder 1.000 geimpften Krebspatienten,
- entsprechendes Nicht-Tumorgewebe,
- Impfstofftyp und Chargennummer,
- Zeitpunkt und Zahl der Impfungen,
- ungeimpfte beziehungsweise historische Kontrollen
miteinander verknüpft und anschließend gezielt auf Comirnaty-Plasmidsequenzen, SV40-Elemente und mögliche Integrationsstellen untersucht hätte.
Genau eine solche Untersuchung wäre wesentlich aussagekräftiger als die derzeitige Diskussion anhand von Impfstofffläschchen.
Ein bloßer „SV40-PCR-Test“ wäre allerdings wissenschaftlich nicht ausreichend
Das ist sehr wichtig.
Man dürfte nicht einfach im Tumor nach einem kurzen Stück „SV40-DNA“ suchen und bei einem positiven Ergebnis sagen:
„Das stammt vom COVID-Impfstoff.“
SV40-Sequenzen werden seit Jahrzehnten in molekularbiologischen Plasmiden verwendet. Historische Arbeiten über SV40 in menschlichen Tumoren sind gerade wegen möglicher Plasmidkontamination von PCR-Laboren sehr umstritten. Die IARC weist ausdrücklich darauf hin, dass frühere positive Tumorbefunde teilweise durch plasmidbedingte Kontamination erklärt werden konnten und die Literatur insgesamt widersprüchlich war.
Eine belastbare Untersuchung müsste deshalb wesentlich sorgfältiger aufgebaut sein.
Wie eine wirklich beweiskräftige Untersuchung aussehen müsste
Man würde zunächst aus dem vorhandenen Tumorblock DNA gewinnen und mehrere voneinander unabhängige Sequenzen des Pfizer-Herstellungsplasmids untersuchen – nicht nur den SV40-Enhancer.
Sinnvoll wären beispielsweise:
1. ddPCR/qPCR auf mehrere spezifische Plasmidabschnitte.
Ein einzelnes SV40-Amplikon wäre nicht ausreichend.
2. Sequenzbestätigung der PCR-Produkte.
Also Sanger-Sequenzierung oder besser NGS, damit tatsächlich gezeigt wird, dass die gefundene Sequenz mit dem Herstellungsplasmid übereinstimmt.
3. Untersuchung von Tumor und tumorfreiem Vergleichsgewebe derselben Person.
Das wäre sehr wichtig. Findet man etwas im Tumor, müsste geprüft werden, ob es ebenso im umliegenden Normalgewebe vorkommt.
4. Saubere Negativkontrollen.
Gerade wegen des erheblichen Risikos einer Plasmidkontamination müssten Extraktion, PCR und Sequenzierung in einem Labor erfolgen, das nicht gleichzeitig mit entsprechenden SV40-Plasmiden arbeitet.
5. Quantifizierung.
Nicht nur „positiv/negativ“, sondern beispielsweise:
Kopien der spezifischen Sequenz pro 100.000 oder 1 Million Zellgenome.
6. Lokalisation.
Idealerweise durch Mikrodissektion müsste getrennt werden:
Tumorzelle versus Immunzelle versus Gefäßzelle versus umgebendes Gewebe.
7. Integrationsanalyse.
Das wäre der entscheidende Schritt, wenn die Frage nach einer möglichen insertionellen Mutagenese gestellt wird.
Ein normaler PCR-Nachweis beweist keine Integration.
Dafür müsste gezeigt werden:
menschliche DNA – Übergangsstelle – Plasmid-DNA
also eine konkrete genomische Insertionsstelle.
Dafür kommen unter anderem
- Long-Read-Sequenzierung,
- Whole-Genome-Sequencing oder
- speziell darauf ausgelegte Integrationsanalysen
infrage.
Erst dann könnte man überhaupt sagen:
„Diese Fremd-DNA ist in das Genom dieser Tumorzelle integriert.“
Und selbst das allein würde noch nicht beweisen, dass dadurch der Krebs entstanden ist.
Dafür müsste die Integrationsstelle biologisch relevant sein
– etwa ein Tumorsuppressorgen zerstören oder ein Protoonkogen aktivieren
– und idealerweise klonal in einem erheblichen Anteil der Tumorzellen vorkommen. |
|
|
|
|
| Genau hier liegt meines Erachtens die entscheidende Forschungslücke
Die derzeitige regulatorische Argumentation ist im Wesentlichen:
Residual-DNA vorhanden → geringe Menge → überwiegend kurze Fragmente → theoretische Wahrscheinlichkeit einer relevanten Integration sehr gering → keine epidemiologischen Sicherheitssignale → kein belegtes Krebsrisiko.
Eine andere mögliche wissenschaftliche Strategie wäre:
Residual-DNA vorhanden → dann untersuchen wir systematisch reales Humanmaterial und schauen, ob sie dort überhaupt vorkommt.
Das wäre empirisch wesentlich direkter.
Dabei könnte ein gut aufgebautes Register beispielsweise alle neu diagnostizierten malignen Erkrankungen nach mRNA-Impfung erfassen, ohne vorab zu unterstellen, dass die Impfung ursächlich ist.
Aus vorhandenen FFPE-Blöcken könnten randomisierte beziehungsweise verblindete Gewebeanalysen durchgeführt werden.
Man könnte dann tatsächlich quantifizieren:
- Wie häufig findet sich überhaupt impfstoffspezifische Plasmid-DNA?
- Wie lange nach der Impfung?
- In welchen Organen?
- Im Tumor häufiger als im Normalgewebe?
- Abhängig von Impfstoff oder Dosiszahl?
- Extrachromosomal oder integriert?
Wenn integriert: Zufällig oder bevorzugt an bestimmten Genomregionen?
Damit ließe sich die Diskussion wesentlich besser beantworten. |
|
|
|
|
|
|
| |
| Besonders wichtig für bereits erkrankte Patienten: Das Material existiert häufig noch
Hier gibt es für den einzelnen Betroffenen durchaus eine Möglichkeit zur Beweissicherung.
Tumorgewebe wird normalerweise nach der histologischen Untersuchung in Formalin fixiert und als Paraffinblock (FFPE) archiviert. Deutsche Krebszentren sehen häufig eine Archivierung von Paraffinblöcken von mindestens zehn Jahren vor.
In den aktuellen Zertifizierungsanforderungen der Deutschen Krebsgesellschaft wird für Pathologie-Paraffinblöcke ≥10 Jahre gefordert. Auch zahlreiche Pathologieinstitute praktizieren zehn Jahre oder länger; das Pathologische Institut Bremerhaven beispielsweise nennt zwölf Jahre für Paraffinblöcke.
Damit können selbst bei einer Krebserkrankung, die beispielsweise 2022 oder 2023 diagnostiziert wurde, heute möglicherweise noch dieselben Tumorblöcke vorhanden sein.
Das eröffnet grundsätzlich die Möglichkeit einer späteren molekularen Nachuntersuchung.
Der Patient kann außerdem seine medizinischen Unterlagen verlangen
Nach § 630g BGB besteht grundsätzlich ein Anspruch auf Einsicht in die vollständige Behandlungsakte sowie auf Abschriften; die erste Abschrift ist grundsätzlich kostenlos.
Das umfasst beispielsweise:
Pathologiebefund, Operationsbericht, Molekularpathologie, immunhistochemische Befunde, Arztbriefe und gegebenenfalls Sequenzierungsberichte.
Das bedeutet allerdings nicht automatisch einen Anspruch darauf, den Original-Paraffinblock dauerhaft selbst ausgehändigt zu bekommen. Das Originalmaterial wird üblicherweise in der Pathologie archiviert.
Für Zweitbegutachtungen oder zusätzliche Untersuchungen können Paraffinblöcke beziehungsweise Schnitte aber regelmäßig zwischen Pathologien oder spezialisierten Laboren versandt werden; Universitätskliniken verfügen hierfür über etablierte Verfahren. |
|
|
|
|
| Was ich bei einem konkreten Patienten zur Beweissicherung tun würde
Wenn ein Patient nach einer COVID-Impfung eine neu aufgetretene Krebserkrankung entwickelt hat und ausdrücklich eine spätere wissenschaftliche oder rechtliche Klärung ermöglichen möchte, würde ich nicht behaupten, dass die Impfung den Krebs verursacht hat, aber die Ausgangslage sauber dokumentieren.
In der Patientenakte sollten festgehalten werden:
- Impfstoff und – wenn bekannt – Chargennummer,
- sämtliche Impfdaten,
- Zeitpunkt erster Symptome,
- Zeitpunkt der Tumordiagnose,
- Tumorentität und Stadium,
- Pathologie-Aktenzeichen,
- Ort, an dem die FFPE-Blöcke archiviert werden,
- alle molekularpathologischen Ergebnisse,
- familiäre und sonstige relevante Krebsrisikofaktoren.
Zusätzlich könnte man der Pathologie ausdrücklich mitteilen:
„Bitte vorhandenes repräsentatives Tumor- und wenn möglich korrespondierendes Normalgewebe für mögliche weiterführende molekulare Analysen nicht vollständig aufbrauchen.“
Das ist wesentlich sinnvoller als vorschnell irgendeine derzeit nicht standardisierte PCR durchführen zu lassen.
Und hier sehe ich tatsächlich einen berechtigten Kritikpunkt an der bisherigen Evidenzlage
Wenn Behörden sagen:
Es gibt bislang keinen Hinweis darauf, dass residuale Plasmid-DNA Krebs verursacht,
kann das nach gegenwärtigem Wissensstand korrekt sein.
Aber daraus folgt nicht automatisch:
Wir haben durch systematische Untersuchung von Tumorgewebe gezeigt, dass diese DNA dort nicht vorhanden ist beziehungsweise nicht integriert.
Diese zweite Aussage kann ich anhand der derzeit verfügbaren Daten nicht bestätigen.
Soweit ich die aktuelle Literatur und die regulatorischen Unterlagen überblicke, fehlt gerade eine ausreichend große, prospektiv oder retrospektiv angelegte molekularpathologische Humanstudie an Tumor- und Kontrollgewebe, die diese Frage direkt beantwortet.
Das ist aus meiner Sicht der entscheidende Unterschied zwischen „kein Risiko nachgewiesen“ und „das denkbare Risiko durch geeignete Untersuchungen ausgeschlossen beziehungsweise quantifiziert“. Die zweite Evidenzstufe ist derzeit nicht erreicht. |
|
|
|
|
|
|
| |
| Welche Labore kommen für eine solche Analyse infrage?
Für eine belastbare Untersuchung würde ich nicht nach einem einzelnen „SV40-Testlabor“ suchen, sondern die Analyse in zwei Stufen organisieren: Zunächst sensitiver Nachweis und Sequenzbestätigung im Tumorgewebe, bei positivem Ergebnis anschließend Integrationsstellenanalyse.
Nach dem aktuell veröffentlichten Leistungsspektrum kommen dafür insbesondere folgende Einrichtungen infrage.
1. Fraunhofer IZI, Leipzig – besonders interessant für die Integrationsfrage
Das Fraunhofer-Institut für Zelltherapie und Immunologie IZI bietet ausdrücklich eine „Integration Site Analysis“ mittels genomischer Sequenzierung an. Besonders interessant ist, dass das Institut angibt, PCR-Protokolle an spezifische Forschungsfragen anpassen zu können. Die vorhandenen Verfahren sind zwar primär für virale Vektoren und Transposons beschrieben, methodisch ist das aber genau die Kategorie von Analyse, die man benötigt, wenn nach einer positiven Plasmid-DNA-PCR geklärt werden soll, ob Fremd-DNA tatsächlich in menschliche chromosomale DNA integriert ist.
Für eine Anfrage würde ich konkret formulieren:
Untersuchung von humanem FFPE-Tumorgewebe auf Sequenzen des Pfizer/BioNTech-Comirnaty-Herstellungsplasmids mit der Fragestellung einer möglichen genomischen Integration; Entwicklung beziehungsweise Adaptation eines Integration-Site-Assays einschließlich Sequenzierung der Human-DNA/Plasmid-DNA-Junctions.
Fraunhofer IZI – Integration Site Analysis
Für die eigentliche Frage „Integration ja/nein und wo?“ halte ich dieses Institut aufgrund des ausgewiesenen Leistungsspektrums für einen der interessantesten ersten Ansprechpartner.
2. CeGaT, Tübingen – sehr interessant für Tumor/Normal-WGS
CeGaT bietet Whole-Genome-Sequencing von Tumorgewebe einschließlich FFPE-Material an. Besonders wichtig: Es gibt einen Tumor-Normal-Ansatz, bei dem Tumorgewebe mit einer korrespondierenden Normalprobe verglichen wird. Rohdaten wie FASTQ und BAM werden bereitgestellt. CeGaT beschreibt außerdem eine hohe Individualisierbarkeit von Forschungsprojekten.
Das wäre für Ihre Fragestellung sehr interessant, weil man eine bioinformatische Pipeline ausdrücklich erweitern könnte auf:
- Reads gegen das menschliche Referenzgenom,
- Reads gegen die vollständige Pfizer-Plasmidreferenz,
- Suche nach SV40-Promotor/Enhancer,
- Suche nach anderen plasmidspezifischen Sequenzen,
- Suche nach chimerischen Human-Plasmid-Reads,
- Analyse möglicher Integrationsstellen.
Wichtig: Eine solche Pfizer-/SV40-Analyse wird auf der Website nicht als medizinischer Standardtest angeboten. Man müsste daher vor Auftragserteilung ausdrücklich klären, ob CeGaT eine entsprechende Custom-Bioinformatik beziehungsweise ein Forschungsprojekt übernimmt. Die technische Infrastruktur wäre dafür jedoch vorhanden.
CeGaT – Comprehensive Tumor Profiling/WGS
3. PathoNext, Leipzig – sehr geeignet für vorhandenes FFPE-Material
PathoNext ist besonders interessant, wenn bereits ein älterer Paraffinblock aus einer Pathologie vorhanden ist. Das Labor weist ausdrücklich aus:
DNA-Isolation aus FFPE-Schnitten, Whole-Genome-Sequencing, somatisches WGS mit 50-facher Coverage, strukturelle Variantenanalyse sowie die Möglichkeit eines kundenspezifischen Target-Enrichment-Panels.
Damit könnte man beispielsweise ein Target-Panel entwickeln, das nicht nur einen einzigen SV40-Bereich erfasst, sondern mehrere voneinander unabhängige Bereiche des Herstellungsplasmids.
Das wäre wesentlich überzeugender als:
Besser wäre beispielsweise:
- Target A SV40-Enhancer positiv
- Target B SV40-Promotor positiv
- Target C plasmidspezifischer Backbone positiv
- Target D Spike-Template/Plasmidbereich positiv
- anschließend Sequenzidentitätsbestätigung.
PathoNext weist ausdrücklich darauf hin, dass eine Beratung zur Präanalytik und zum diagnostischen Ablauf möglich ist.
PathoNext – Leistungskatalog
4. Universitätsmedizin Göttingen – NGS-Integrative Genomics
Die Genomics Core Unit der Universitätsmedizin Göttingen bietet ein sehr breites Spektrum an, darunter:
- PCR-freies Whole-Genome-Sequencing, Amplicon-Sequencing, Long-Read-Sequencing, Protokolloptimierung und bioinformatische Auswertung.
Für eine wissenschaftlich saubere Sonderfragestellung ist besonders interessant, dass Beratung und Protokolloptimierung ausdrücklich Teil des Angebots sind.
Die Kombination aus Amplicon-Sequenzierung und anschließendem WGS/Long Read wäre beispielsweise geeignet, zunächst einen sehr sensitiven Nachweis zu führen und danach einen möglichen Integrationsbefund unabhängig zu bestätigen.
UMG – NGS Integrative Genomics
5. Biofidus, Bielefeld – Nanopore und Integrationsanalyse
Biofidus ist ein zertifizierter Oxford-Nanopore-Sequencing-Service-Provider in Bielefeld. Als Leistungen werden ausdrücklich genannt:
Integration Site Analysis, Plasmid Sequence Verification, DNA/RNA-Sequenzierung und Targeted Sequencing.
Das ist methodisch hochinteressant, insbesondere weil Nanopore-Long-Read-Sequenzierung bei einer Integrationsfrage Vorteile haben kann: Ein einzelnes langes DNA-Molekül kann gegebenenfalls gleichzeitig einen Abschnitt menschlicher DNA und daran angrenzende Fremd-DNA enthalten.
Aber hier würde ich vorher ausdrücklich abklären:
Nimmt Biofidus humanes FFPE-Tumormaterial für eine solche individuelle Fragestellung an?
Das veröffentlichte Leistungsspektrum ist stark auf Biotechnologie, Vektoren und Arzneimittelentwicklung ausgerichtet; ein klinischer Patiententest auf Comirnaty-Plasmid-DNA wird nicht angeboten.
6. MHH Hannover
Die Research Core Unit Genomics / GENSEC der Medizinischen Hochschule Hannover ist eine forschungsorientierte Sequenzierungsplattform, die auch ausgewählten externen Partnern offensteht. Sie bietet Projektplanung, Sequenzierung und bioinformatische Analyse an und beschreibt ausdrücklich die Entwicklung beziehungsweise Anpassung von Analyseverfahren.
Von Bremen aus wäre dies deshalb ein sehr sinnvoller universitärer Ansprechpartner für die Frage:
Können Sie gemeinsam mit uns eine Forschungsanalyse von Tumor- und Normalgewebe auf eine definierte Fremd-DNA-Sequenz einschließlich möglicher Human-DNA/Fremd-DNA-Junctions entwickeln?
Ich würde hier allerdings ebenfalls nicht von einem vorhandenen diagnostischen „SV40-Test“ ausgehen.
Die ursprüngliche Pathologie sollte möglichst den Originalblock nicht vollständig herausgeben oder verbrauchen, sondern – sofern ausreichend Material vorhanden ist – mehrere ungefärbte Schnitte beziehungsweise FFPE-Curls sowie einen HE-Schnitt zur Festlegung des Tumorareals bereitstellen. Wichtig wäre außerdem, möglichst Tumorgewebe und tumorfreies Vergleichsgewebe desselben Patienten verfügbar zu machen.
Ich würde die Untersuchung in genau dieser Reihenfolge aufbauen
Stufe 1 – Nachweis: DNA-Extraktion aus Tumor und Normalgewebe. Anschließend ddPCR/qPCR auf mindestens drei bis vier voneinander unabhängige Plasmidziele. Ein SV40-Target allein wäre mir zu unspezifisch.
Stufe 2 – Identitätsbestätigung: Jedes positive Target sequenzieren. Damit wird aus „PCR positiv“ tatsächlich „diese Basenfolge wurde gefunden“.
Stufe 3 – Quantifizierung: Kopienzahl pro definierter Menge menschlicher DNA beziehungsweise pro Zellzahl.
Stufe 4 – Integrationsanalyse: Nur wenn ein reproduzierbarer Nachweis gelingt, Suche nach Human-DNA/Plasmid-DNA-Übergangsstellen mittels geeigneter PCR-/Capture-Verfahren und NGS beziehungsweise Long-Read-Sequenzierung.
Stufe 5 – unabhängige Bestätigung: Für eine mögliche spätere rechtliche Verwendung würde ich einen positiven Integrationsbefund von einem zweiten, unabhängigen Labor bestätigen lassen.
Welche Kombination ich konkret anfragen würde
Für einen einzelnen Patienten mit vorhandenem FFPE-Tumorblock würde ich zunächst PathoNext oder CeGaT bezüglich Nachweis, Quantifizierung und Sequenzierung kontaktieren und parallel beim Fraunhofer IZI klären, unter welchen Voraussetzungen bei einem positiven Nachweis anschließend eine angepasste Integrationsstellenanalyse möglich wäre.
Für ein größeres wissenschaftliches Projekt mit mehreren Patienten wären MHH, Göttingen oder Fraunhofer IZI als wissenschaftliche Kooperationspartner vermutlich besonders interessant.
Ein wichtiger Punkt für die Beweissicherung:
Vor Beginn sollte schriftlich festgelegt werden,
- welche Probe untersucht wurde,
- wer sie entnommen/archiviert/versandt hat,
- welche Aliquots zurückbehalten wurden,
- welche Methoden und Primer verwendet wurden und
- dass Rohdaten einschließlich FASTQ/BAM sowie
- Elektropherogramme beziehungsweise ddPCR-Rohdaten
herausgegeben werden.
Ein bloßer Laborbrief „SV40 positiv“ wäre wissenschaftlich und rechtlich erheblich schwächer. |
|
|
|
|
| Ich möchte an dieser Stelle betonen, dass meine Praxis für so ein Prozedere keine Kapazität hat, aber Interessengruppen könnten sich auf Basis dieser KI-Auswertung überlegen, ob Sie eine statistisch relevante Größe für so eine Fragestellung gewinnen können.
Bereits die KI verweist darauf, dass Labore trotz der Fähigkeiten bei bestimmten Fragestellungen die Auftragsübernahme ablehnen und der Leser mag überlegen, woran das liegen mag.
Bei der Analyse der gefundenen Spikes hat sich bereits gezeigt, dass Labore mit entsprechender Ausstattung nicht kooperationsbereit waren. |
|
|
|
|
|
|
| |
| Für die Beurteilung einer Studie sind vor allem fünf Punkte wichtig, welche Fragen muss ich stellen?
Absolute Zahlen sind aussagekräftiger als allein relative Prozentangaben.
Eine Aussage wie „Das Risiko sinkt um 30 %“ klingt zunächst sehr eindrucksvoll. Entscheidend ist aber, von welchem Ausgangsrisiko man kommt.
Sinkt ein Risiko beispielsweise von 10 auf 7 von 1.000 Personen, beträgt die relative Risikoreduktion 30 %, absolut profitieren aber nur 3 von 1.000 Personen.
Deshalb sollte man bei Studien möglichst fragen:
Wie viele Ereignisse traten tatsächlich pro 100, 1.000 oder 10.000 Personen auf?
Beispiel Mammografie-Screening: Ohne Screening sterben demnach etwa 19 von 1.000 Frauen an Brustkrebs, bei regelmäßiger Teilnahme etwa 13–15 von 1.000.
Die relative Risikoreduktion kann mit etwa 20–30 % angegeben werden; absolut entspricht dies aber ungefähr 4–6 vermiedenen Brustkrebstodesfällen pro 1.000 Frauen.
Beide Angaben beschreiben dasselbe Ergebnis, erzeugen aber einen sehr unterschiedlichen Eindruck.
Konkrete Zahlen sind besser als Begriffe wie „häufig“, „selten“ oder „deutlich erhöht“.
Solche Begriffe können Menschen sehr unterschiedlich interpretieren.
Bei einer Studie sollte deshalb möglichst angegeben werden:
Wie viele von wie vielen Personen waren betroffen?
„8 von 1.000″ ist wesentlich informativer als „seltene Nebenwirkung“.
Vergleichsgruppen müssen auf denselben Nenner gebracht werden.
Angaben wie „1 von 112 Personen in Gruppe A“ und „1 von 384 Personen in Gruppe B“ sind schwer direkt vergleichbar.
Besser wäre beispielsweise:
8,9 pro 1.000 gegenüber 2,6 pro 1.000.
Erst dann erkennt man intuitiv, wie groß der Unterschied tatsächlich ist.
Grafiken können Ergebnisse verständlicher machen – aber auch verzerren.
Eine gute Grafik zeigt den Anteil der Betroffenen im Verhältnis zur gesamten untersuchten Gruppe.
Besonders hilfreich sind Darstellungen mit beispielsweise 1.000 Symbolen, bei denen die betroffenen Personen markiert werden. Dadurch erkennt man unmittelbar, ob ein Effekt 2, 20 oder 200 von 1.000 Menschen betrifft.
Bei Studien sollte man deshalb auch darauf achten, ob Achsen verkürzt wurden oder kleine Unterschiede optisch übertrieben dargestellt werden.
Statistische Signifikanz ist nicht automatisch klinische Bedeutung.
Ein Unterschied kann mathematisch „signifikant“ sein, aber für den einzelnen Menschen kaum spürbar oder medizinisch wenig relevant.
Umgekehrt kann eine zahlenmäßig kleine Veränderung medizinisch durchaus bedeutsam sein.
Deshalb sollte man immer fragen:
Wie groß ist der tatsächliche Effekt und was bedeutet er für den Patienten?
Eine gute Faustregel wäre daher:
Nicht zuerst fragen: „Ist das Ergebnis signifikant?“ oder „Um wie viel Prozent wurde das Risiko reduziert?“, sondern: „Wie viele Menschen waren betroffen, wie viele profitierten tatsächlich und wie groß war der Unterschied zwischen den Gruppen?“
Zusätzlich sollte man bei einer vollständigen Studienbewertung natürlich noch weitere Punkte berücksichtigen:
- Größe und Zusammensetzung der Studiengruppen,
- Vergleichsgruppe,
- Studiendesign,
- Beobachtungsdauer,
- Studienabbrüche,
- Interessenkonflikte
und die Frage, ob lediglich Laborwerte oder tatsächlich für Patienten relevante Endpunkte wie
- Erkrankung,
- Lebensqualität oder
- Sterblichkeit
untersucht wurden.
Kurz gesagt: Eine beeindruckende Prozentzahl allein sagt noch wenig über die tatsächliche Bedeutung eines Forschungsergebnisses aus. Entscheidend sind
- Ausgangsrisiko,
- absolute Veränderung,
- Bezugsgröße und
- klinische Relevanz.
|
|
|
|
|
|
|
| Ich hoffe, ich habe Ihnen mit diesem Newsletter wieder interessante Informationen zusammengestellt. Bei Fragen, Unklarheiten, Anregungen oder Themenwünschen nehmen Sie gerne Kontakt mit mir auf.
Mit freundlichen Grüßen
Dr. med. Dirk Wiechert
Facharzt für Allgemeinmedizin |
|
|
|
|
|
|
|
|
Dr. med. Dirk Wiechert
Facharzt für Allgemeinmedizin
|
|
|
|
|
|
|
Praxis Ritterhude
Lesumstoteler Str. 65 • 27721 Ritterhude • Tel. 04292 – 2921 • Anfahrt
Praxis Bremen
Parkallee 301, 4. OG • 28213 Bremen • Tel. 0421 – 395015 • Anfahrt
|
|
|
|
|
|
|
|
|